Pessoas e talento brasileiro
Jaqueline Goes e equipe decifraram em dois dias o vírus do primeiro caso brasileiro de COVID-19
Em 26 de fevereiro de 2020, cinco pesquisadores começaram a trabalhar no Instituto Adolfo Lutz; dois dias depois, o genoma completo do primeiro caso brasileiro estava disponível para comparação com outros países. A preparação veio do sequenciamento de Zika e continuou em redes de vigilância genômica.
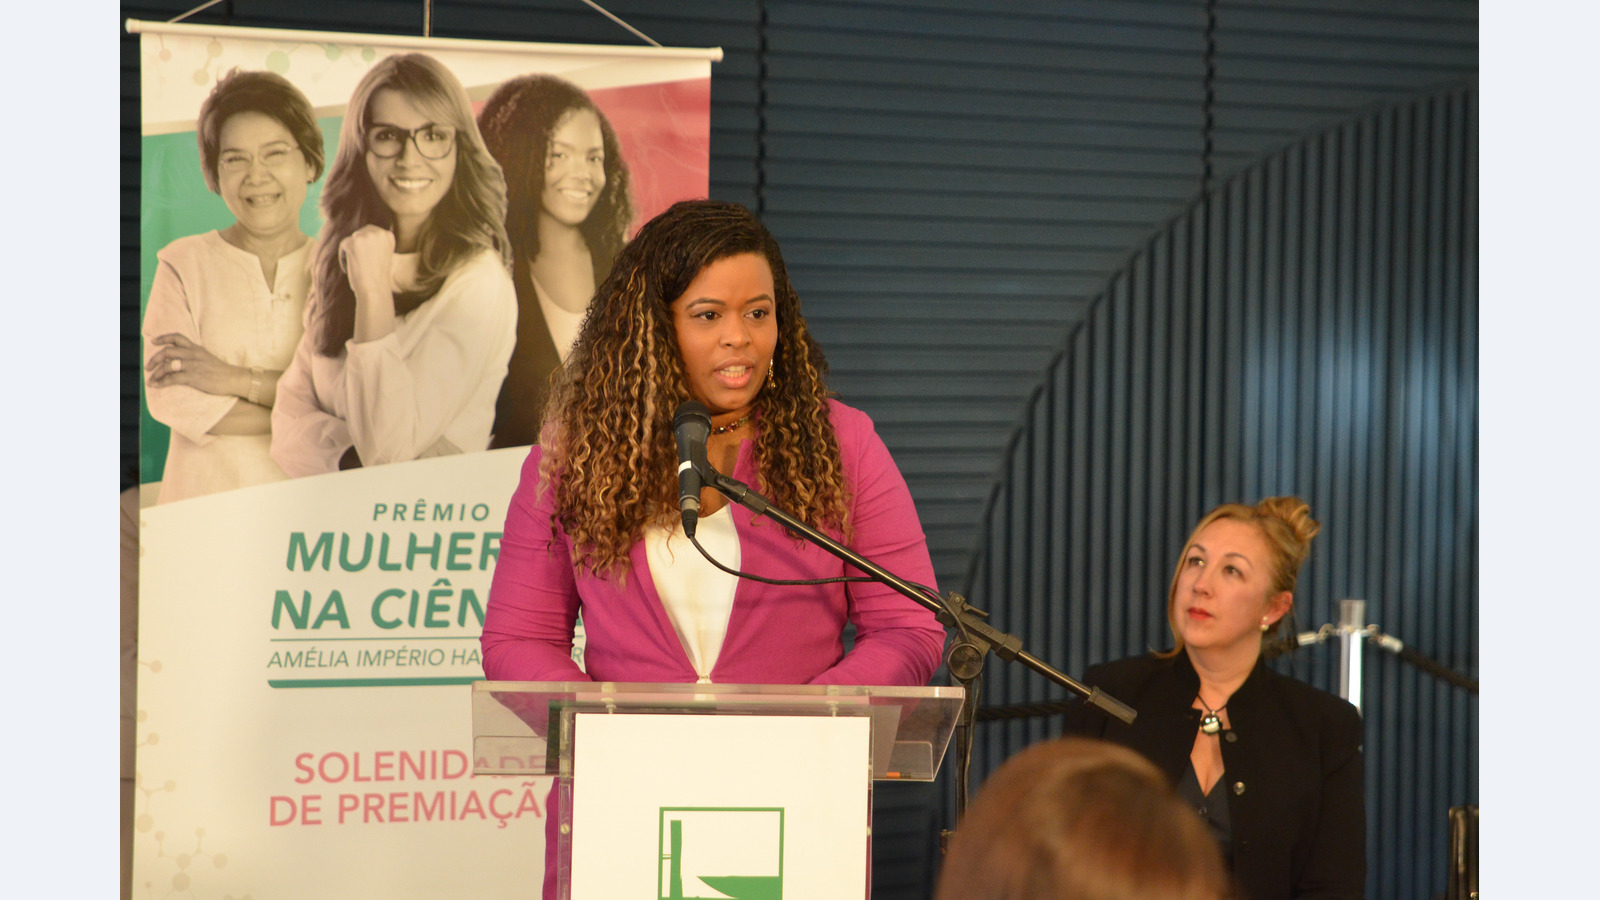
Em 26 de fevereiro, cinco pesquisadores começaram a sequência no Adolfo Lutz
Em 26 de fevereiro de 2020, depois que exames confirmaram o primeiro caso de COVID-19 no Brasil, amostras chegaram ao Instituto Adolfo Lutz. Na manhã daquele dia, cinco pesquisadores começaram a trabalhar no sequenciamento em um laboratório do instituto. A biomédica e pesquisadora baiana Jaqueline Goes de Jesus coordenava a equipe ao lado de Claudio Tavares Sacchi.
Dois dias depois, em 28 de fevereiro, o genoma completo do primeiro caso brasileiro foi disponibilizado à comunidade científica.
Uma sequência genômica registra as mudanças que o vírus carrega. Comparada com outras amostras, ela ajuda a investigar se dois casos têm uma origem próxima, se uma cadeia já se formou no país e por qual caminho o vírus chegou. O diagnóstico dizia que o paciente estava infectado; a sequência acrescentava pistas sobre a trajetória da infecção.
A vigilância precisava de uma resposta antes que a cadeia se espalhasse
No início de uma epidemia, uma informação atrasada perde parte do seu valor. Se a sequência chega depois que muitos casos se misturaram, ela ainda descreve o passado, mas ajuda menos a separar as cadeias enquanto elas acontecem. Era esse o problema que o laboratório público precisava resolver.
Naquele momento, grupos internacionais levavam cerca de 15 dias para gerar e submeter sequências relacionadas a casos de COVID-19. O trabalho da equipe brasileira levou dois dias, entre a confirmação dos exames e a disponibilização do primeiro genoma.
O ganho servia à vigilância. Dados de genomas completos ajudavam a compreender a dispersão do vírus, detectar mutações e apoiar pesquisas de vacinas e testes diagnósticos. Para Jaqueline e os colegas, a pergunta imediata era mais delimitada: as diferenças encontradas na amostra brasileira combinavam com qual rota de chegada e com quais casos seguintes?
O treinamento para Zika já estava pronto quando chegou o coronavírus
A velocidade começou antes da pandemia. Com apoio da FAPESP, pesquisadores da USP e da Universidade de Oxford haviam treinado a equipe do Instituto Adolfo Lutz para usar uma tecnologia de sequenciamento por nanoporos antes de o vírus chegar ao Brasil. O MinION, equipamento usado no processo, era portátil e barato o bastante para caber na rotina de um laboratório de vigilância.
Jaqueline havia aprendido a técnica em 2016, no projeto Zibra. A equipe viajou em um micro-ônibus pelo Nordeste para sequenciar o vírus Zika em campo. O treinamento com pesquisadores da Universidade de Birmingham e a padronização posterior de protocolos deram a ela uma experiência que pôde ser levada para outros vírus. Quando o SARS-CoV-2 apareceu, a equipe já conhecia a lógica da ferramenta.
A infraestrutura tinha uma finalidade prática. Ester Cerdeira Sabino, que coordenava o CADDE com Nuno Faria, resumiu a escolha: “A proposta é realmente ajudar os serviços de saúde e não apenas publicar as informações meses depois que o problema ocorreu.”
Um dispositivo portátil transformou a amostra em genoma comparável
O processo começava com a extração do RNA do vírus. Os pesquisadores convertiam esse material em DNA complementar, faziam cópias suficientes para a leitura e colocavam o produto em um sequenciador MinION. O equipamento lia fragmentos enquanto o computador os organizava contra um genoma de referência.
A lógica se parece com conferir várias cópias de uma receita feitas em cozinhas diferentes. Uma alteração que aparece em uma cópia pode ser casual; alterações que se repetem em várias cópias ajudam a reconstruir quais versões têm uma origem próxima. Na vigilância, a comparação é feita entre genomas completos e combinada com a história de viagem, não com uma semelhança visual entre receitas.
Em São Paulo, o observatório genômico usava protocolos abertos de sequenciamento e bioinformática desenvolvidos pela rede ARTIC, uma célula MinION e mapeamento em tempo real. A análise filogenética comparava as sequências para reconstruir o parentesco entre as amostras. O conjunto transformava a leitura do material genético em uma comparação que outros grupos podiam conferir e ampliar.
A leitura foi concluída na manhã de 28 de fevereiro e publicada no Virological.org. O dado já podia circular entre virologistas, epidemiologistas e equipes de saúde pública enquanto os primeiros casos ainda formavam uma história incompleta.
A comparação separou entradas da Itália e transmissão local
A primeira sequência brasileira foi comparada com 127 genomas completos de 17 países. O conjunto oferecia uma referência maior do que a amostra isolada e permitia observar onde as diferenças brasileiras se encaixavam. A história de viagem do paciente ajudava a dar sentido epidemiológico à comparação molecular.
A investigação continuou depois do primeiro resultado. O estudo publicado em maio de 2020 analisou os primeiros casos confirmados e concluiu que o início da transmissão no Brasil envolveu múltiplas introduções independentes vindas da Itália e disseminação local. A conclusão veio da combinação entre sequenciamento rápido, análise filogenética e histórico de viagem.
Em 2023 e 2024, o trabalho se ampliou para redes de vigilância
Em 2023, Jaqueline era professora assistente e pesquisadora do Centro de Pesquisa e Inovação da Escola Bahiana de Medicina e Saúde Pública, co-coordenadora da REDE SEQV BR e pesquisadora de arbovírus e outros patógenos emergentes. Ela também participava do Team Halo, iniciativa ligada à ONU para comunicar ciência e combater a desinformação sobre COVID-19.
Em 2024, Jaqueline era professora assistente e pesquisadora da EBMSP e coordenava a Genetic Sequencing Collaborative Network in Brazil, a SEQV Network Team Halo. Suas pesquisas incluíam arbovírus emergentes e SARS-CoV-2. A formação de pesquisadores e a coordenação dessa rede continuavam a levar o sequenciamento para além de uma amostra isolada.
Principais pontos
- Jaqueline Goes de Jesus e Claudio Tavares Sacchi coordenaram a equipe que disponibilizou o genoma completo do primeiro caso brasileiro de COVID-19 em 28 de fevereiro de 2020, dois dias depois da confirmação molecular.
- O trabalho comparou a sequência brasileira com 127 genomas completos de 17 países e ajudou o estudo posterior a identificar múltiplas entradas da Itália e transmissão local.
- Em 2023 e 2024, Jaqueline pesquisava vírus emergentes, ensinava e coordenava redes brasileiras de vigilância genômica.
Fontes
- Tecnologia que sequenciou coronavírus em 48 horas permitirá monitorar epidemia em tempo real · Agência FAPESP
- Os bastidores e resultados da corrida de cientistas brasileiros para sequenciar coronavírus em tempo recorde · G1 / BBC News Brasil
- Importation and early local transmission of COVID-19 in Brazil, 2020 · Revista do Instituto de Medicina Tropical de São Paulo / PMC
- SARS-CoV-2 genome of the first COVID-19 case in Latin America is sequenced in 48 hours at the Adolfo Lutz Institute · Faculdade de Medicina da USP
- Jaqueline Goes: protagonismo abre caminhos para mais mulheres na ciência · Elsevier Connect / Elsevier Brasil
- Jaqueline Goes de Jesus · Nobel Prize Dialogue / Nobel Prize Outreach
Relacionados
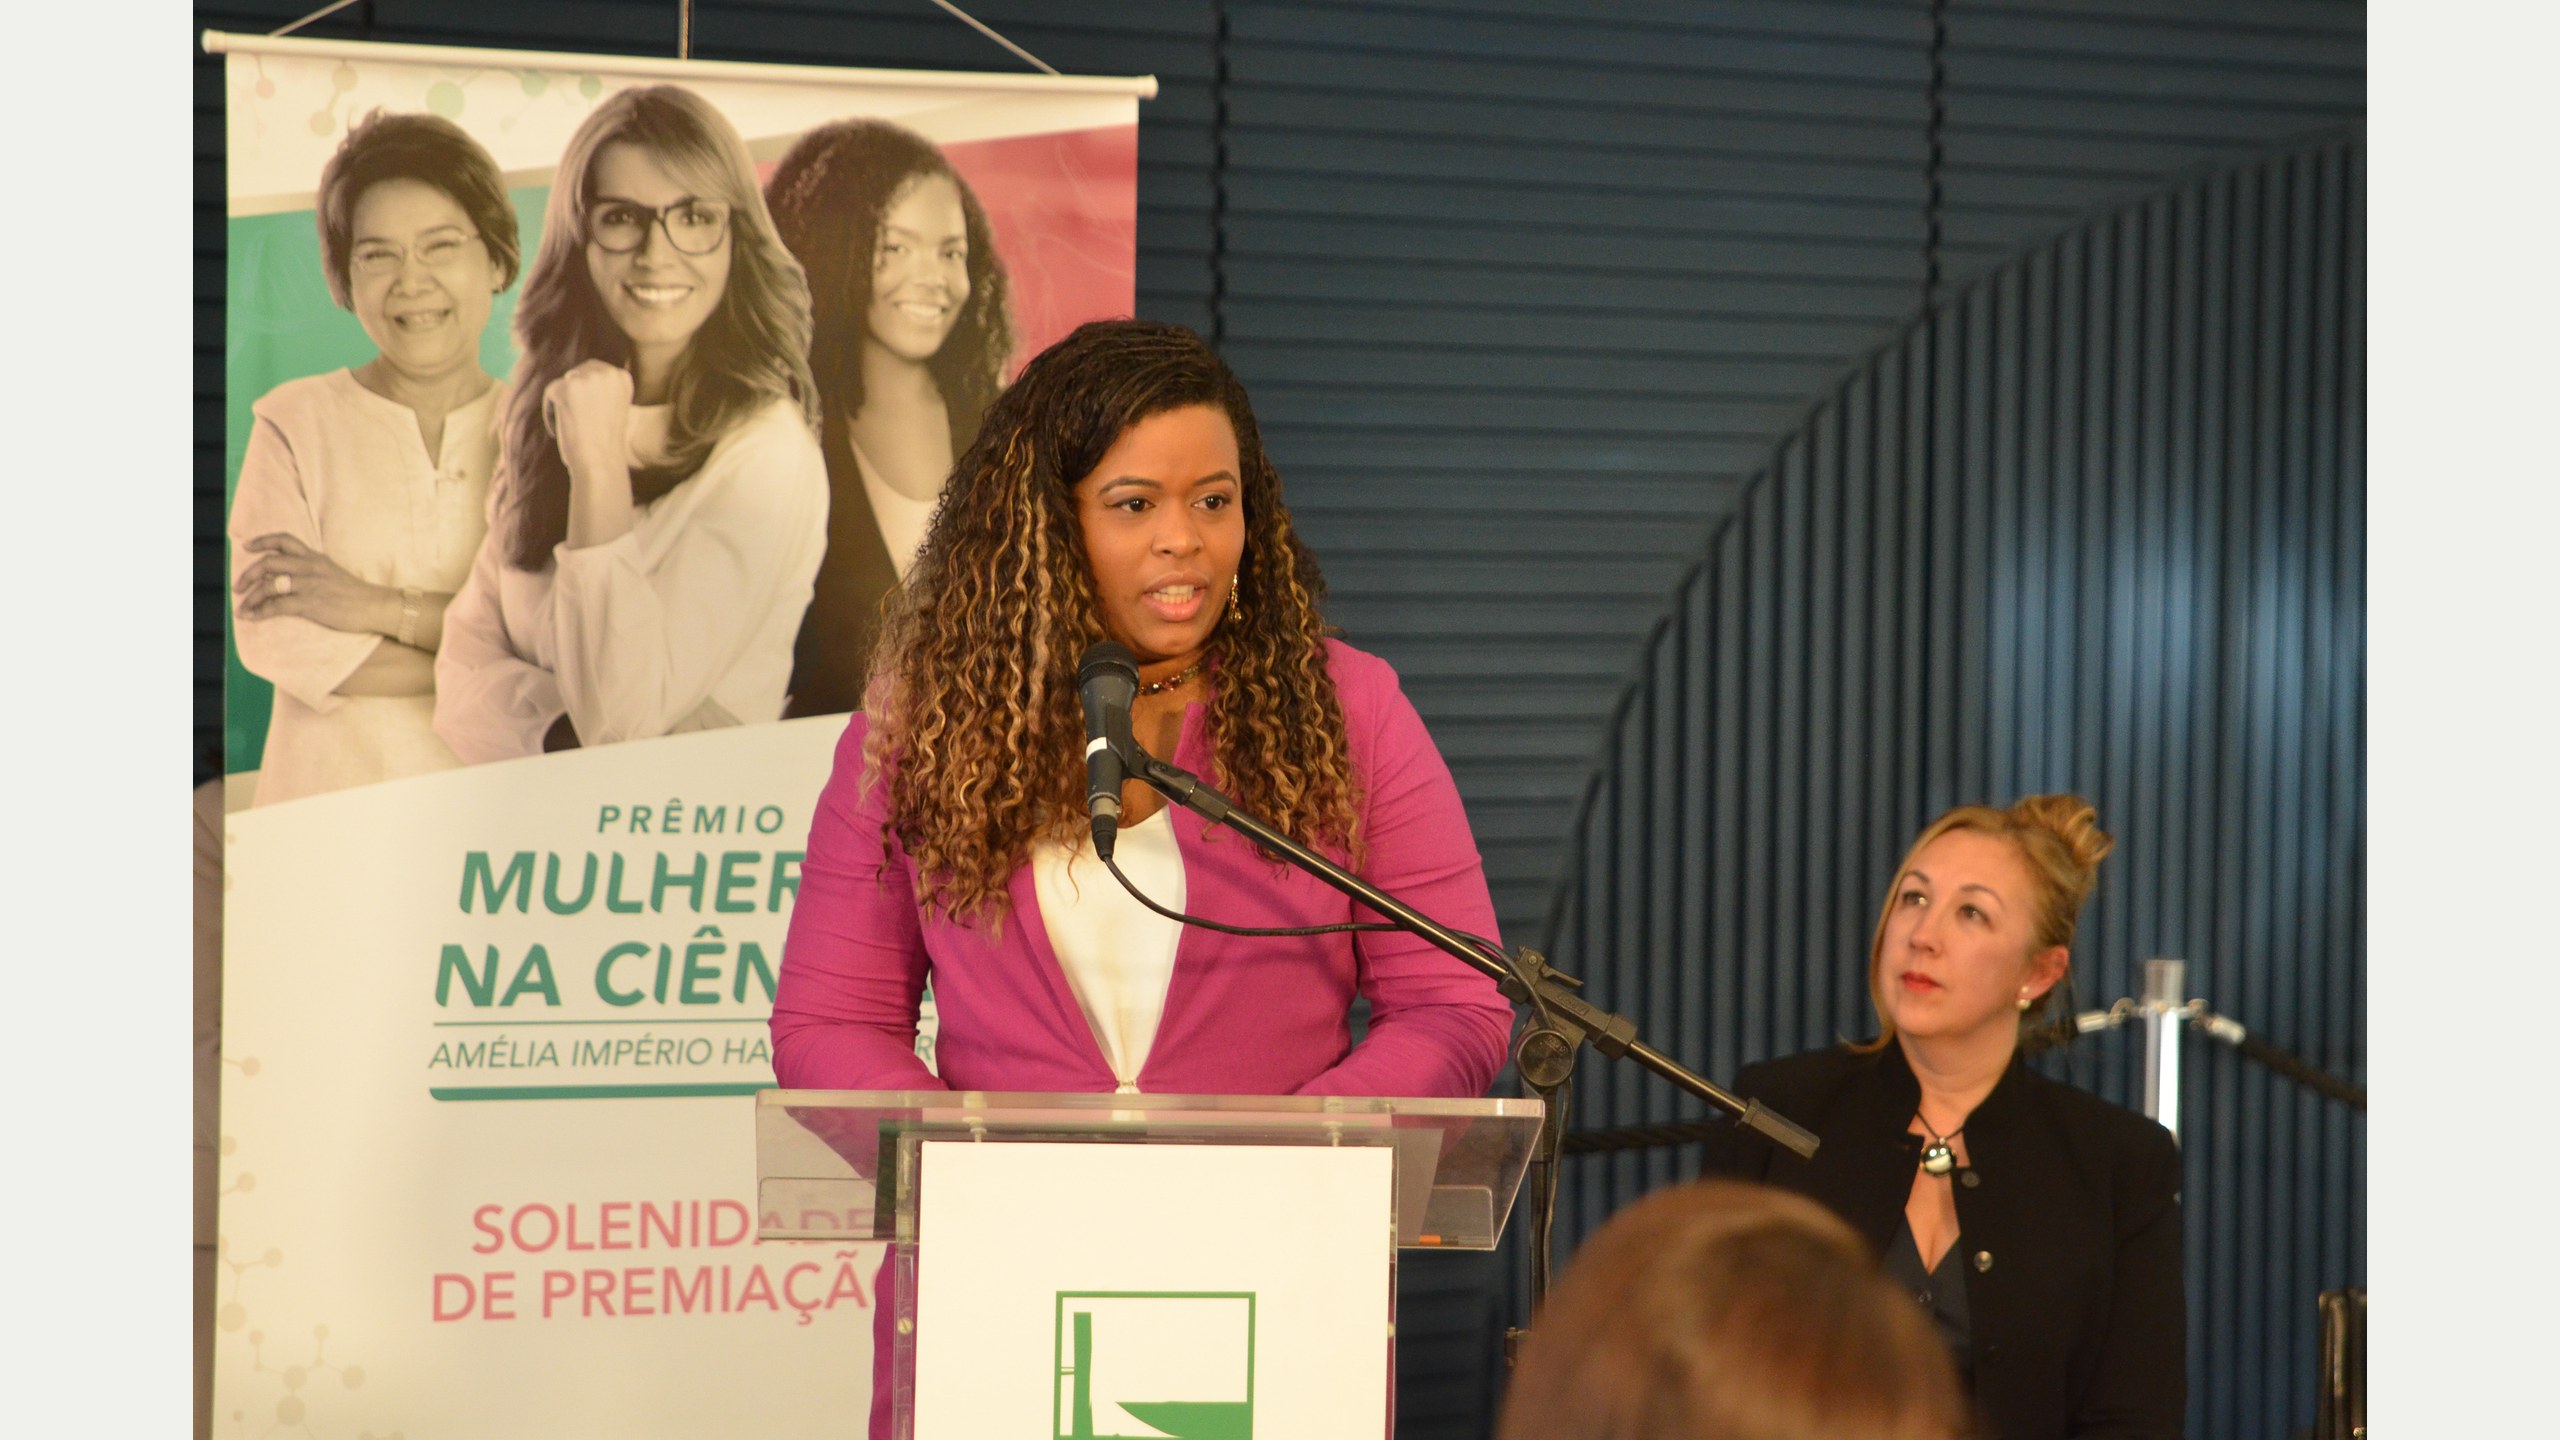
Pessoas e talento brasileiro
Como uma equipe brasileira sequenciou o coronavírus em 48 horas e revelou rotas diferentes de chegada
Jaqueline Goes de Jesus coordenou uma equipe que publicou o genoma do coronavírus dois dias após o primeiro caso no Brasil e ajudou a rastrear suas entradas.
Pessoas e talento brasileiro
A cientista que ajudou a soja brasileira a dispensar adubo nitrogenado
A pesquisa de Johanna Döbereiner levou bactérias às raízes da soja e ajudou o Brasil a dispensar adubo nitrogenado, com economia anual de bilhões.
Pessoas e talento brasileiro
Quatro soros para cobras diferentes: a descoberta de um médico brasileiro
Vital Brazil mostrou que o soro contra uma cobra não protegia contra outra e transformou essa descoberta em quatro tratamentos produzidos no Brasil.